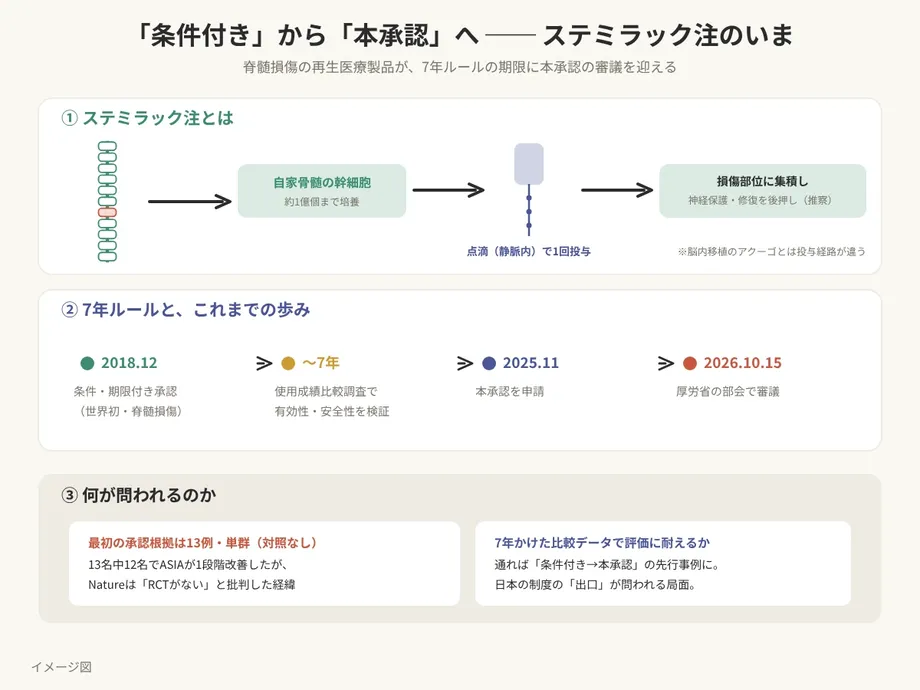
La decisión del 15 de octubre impulsa un tratamiento aprobado por primera vez en 2018
El panel asesor del Ministerio de Salud de Japón respaldó el 15 de octubre la autorización plena de comercialización de Stemirac, un tratamiento de Nipro para las lesiones de la médula espinal. El producto había comenzado a utilizarse en la práctica clínica con una aprobación condicional de siete años. El panel aceptó nuevas pruebas sobre la eficacia y otros aspectos del tratamiento, lo que abre el camino a una decisión formal del ministro de Salud.
Contenido
- La decisión del 15 de octubre impulsa un tratamiento aprobado por primera vez en 2018
- Qué exigió Japón antes de conceder el acceso anticipado
- Cómo se utilizan las células de la médula ósea del paciente
- Qué ocurrió con los 13 pacientes del estudio original
- Por qué una mejora en el grado de la lesión puede significar distintas cosas
- Cómo se diseñó la comparación posterior
- Por qué la aprobación recibió críticas
- A quién estaba destinado el tratamiento
- En qué consiste el seguimiento de la seguridad
- Puntos clave
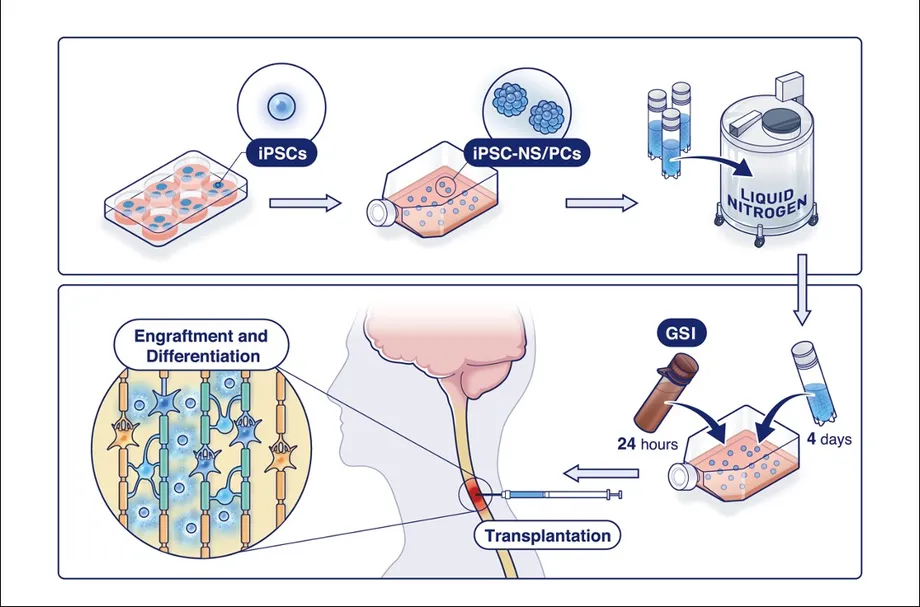
Stemirac utiliza células extraídas de la médula ósea del propio paciente, cultivadas fuera del organismo y administradas después por vía intravenosa. Nipro lo desarrolló junto con investigadores de la Universidad Médica de Sapporo, entre ellos el profesor Osamu Honmou. El tratamiento está destinado a mejorar los síntomas neurológicos y la función física tras una lesión traumática de la médula espinal.
El panel describió Stemirac como el primer producto de medicina regenerativa en Japón que pasa de una aprobación condicional con límite de tiempo a una posible aprobación plena. Para los pacientes, la importancia inmediata es la perspectiva de que el tratamiento deje atrás su marco regulatorio temporal. Stemirac ya estaba disponible bajo ese marco y tenía cobertura del seguro de salud japonés.
El respaldo del 15 de octubre es un paso consultivo; se espera que después llegue la autorización ministerial. Los detalles del anuncio no especificaron el año de esa reunión, la fecha de la decisión ministerial definitiva ni los resultados numéricos de la evaluación más reciente. Sin embargo, la historia regulatoria y los resultados de los estudios publicados explican la importancia de la decisión: Japón permitió inicialmente el acceso y exigió a Nipro que reuniera pruebas más sólidas durante el uso clínico.
Qué exigió Japón antes de conceder el acceso anticipado
El informe de deliberación de 2018 del Ministerio de Salud, Trabajo y Bienestar registra que un comité recomendó la aprobación condicional por siete años el 21 de noviembre de 2018. La Agencia de Productos Farmacéuticos y Dispositivos Médicos, o PMDA, concluyó que se esperaba que Stemirac ofreciera algún beneficio y que su seguridad era aceptable en relación con ese beneficio previsto.
La PMDA también exigió una evaluación adicional porque las pruebas clínicas eran limitadas. El marco de aprobación, aplicado en virtud del artículo 23-26 de la ley japonesa que regula los productos farmacéuticos y los dispositivos médicos, permitió iniciar el tratamiento mientras el fabricante reunía pruebas para una solicitud de aprobación posterior.
El acceso estuvo sujeto a dos condiciones centrales. El tratamiento debía realizarse bajo la supervisión de un especialista con experiencia en lesiones de la médula espinal, en un centro preparado para atender emergencias, y todos los pacientes tratados debían incluirse en la evaluación exigida antes de volver a solicitar la aprobación.
Los principales hitos muestran cómo el tratamiento pasó de la solicitud inicial al respaldo más reciente del panel:
- 29 de junio de 2018: Nipro presentó su solicitud inicial de autorización de comercialización.
- 21 de noviembre de 2018: El comité ministerial recomendó una aprobación condicional con un límite de siete años.
- 28 de diciembre de 2018: Se concedió la autorización condicional de comercialización.
- 20 de febrero de 2019: Un proyecto de directrices del ministerio estableció los requisitos para la selección de pacientes, el tratamiento y los centros.
- 20 de enero de 2020: Una petición al ministro de Salud solicitó retirar la aprobación y reanudar los ensayos clínicos.
- 15 de octubre: El panel ministerial respaldó la aprobación plena; se espera que después llegue la autorización ministerial.
Cómo se utilizan las células de la médula ósea del paciente
Stemirac contiene células madre mesenquimales, conocidas como MSC, por sus siglas en inglés. Estas células pueden liberar sustancias que influyen en la inflamación y favorecen a otras células. El término autólogo, utilizado en la descripción del producto, significa que las células proceden de la misma persona que recibe el tratamiento.
El proceso de fabricación de Nipro comienza con la extracción de líquido de la médula ósea y sangre periférica. Después, las células se cultivan y multiplican fuera del organismo. El método aprobado originalmente especificaba una dosis intravenosa de entre 50 y 200 millones de células, sujeta a una dosis máxima en función del peso corporal.
El efecto propuesto implica varios procesos. Las células pueden acumularse cerca del tejido medular dañado y liberar sustancias que ayudan a proteger los nervios y regular la inflamación. Las directrices del ministerio también describen una posible contribución de las células al desarrollo de células del sistema nervioso. En conjunto, estas acciones buscan limitar el daño adicional y favorecer la recuperación.
Los experimentos con animales revisados por la PMDA ayudaron a explicar cómo las células administradas por vía intravenosa podrían llegar a la médula espinal. En un experimento con ratas, se observaron células marcadas en la lesión y sus alrededores una semana después de la infusión. En otro experimento, se detectó aproximadamente el 5,5 % de las MSC administradas a las ratas en el lugar de la lesión. La PMDA aceptó la explicación del fabricante sobre el desplazamiento de las células por el organismo, aunque señaló que no estaba claro el mecanismo preciso que las atraía hacia la lesión.
Qué ocurrió con los 13 pacientes del estudio original
El proyecto de directrices sobre el uso óptimo del ministerio, presentado el 20 de febrero de 2019, describe el estudio de fase II que respaldó la aprobación inicial. Participaron 13 adultos de un centro médico, con una mediana de edad de 54 años y edades de entre 21 y 66 años. Todos tenían lesiones traumáticas de la médula espinal cervical, es decir, en la zona del cuello.
Al principio se inscribieron 17 personas; 13 cumplieron los requisitos posteriores y recibieron tratamiento. El estudio fue abierto, lo que significa que pacientes y profesionales clínicos sabían qué tratamiento se administraba. Además, no incluyó un grupo de control que recibiera únicamente la atención estándar.
La medida principal fue la mejoría de al menos un grado en la Escala de Deterioro de la Asociación Estadounidense de Lesiones Medulares, conocida como AIS, aproximadamente 220 días después de la lesión, en comparación con la evaluación inmediatamente anterior al tratamiento. Doce de los 13 pacientes mejoraron al menos un grado, una proporción del 92,3 %.
Los grupos iniciales eran pequeños: seis pacientes tenían grado A en la escala AIS, dos tenían grado B y cinco, grado C. Cinco de los seis pacientes que comenzaron en A mejoraron al menos un grado; también lo hicieron los dos que comenzaron en B y los cinco que comenzaron en C. Tres de los 13 pacientes, o el 23,1 %, mejoraron al menos dos grados.
La PMDA consideró que esos resultados eran lo bastante prometedores como para respaldar el acceso condicional. En su revisión también señaló que la recuperación natural y la rehabilitación podían contribuir a la mejoría, y pidió una comparación con pacientes que recibieran el tratamiento estándar.
Por qué una mejora en el grado de la lesión puede significar distintas cosas
Los grados AIS describen cuánto movimiento y sensibilidad se conservan tras una lesión de la médula espinal. El grado A es la categoría más grave: no se conserva ninguna función motora ni sensorial en los segmentos sacros más bajos. En el grado B se conserva la sensibilidad, pero no la función motora necesaria para clasificar la lesión como motora incompleta. Los grados C y D reflejan niveles crecientes de función motora conservada, mientras que el grado E indica resultados normales en la escala.
Por lo tanto, un cambio de A a B puede representar la recuperación de la sensibilidad. Un cambio de A a C incluye la recuperación de la función motora. La PMDA tuvo en cuenta esta diferencia al diseñar la evaluación posterior: para los pacientes que comenzaban en grado A, estableció como resultado principal una mejoría de al menos dos grados.
La independencia en la vida cotidiana se evaluó por separado con la Medida de Independencia de la Médula Espinal, conocida como SCIM-III. Esta escala asigna hasta 100 puntos en tres áreas: autocuidado; respiración y control de la vejiga y el intestino; y movilidad. Estas actividades inciden directamente en cuánta ayuda necesita una persona.
El ensayo original registró un aumento promedio de 27,2 puntos en la SCIM-III entre los 13 pacientes. Los resultados variaron mucho según la gravedad inicial: el aumento promedio fue de 3,3 puntos en los pacientes de grado A, de 9,5 en los de grado B y de 62,8 en los de grado C. La PMDA informó de una mejoría en esta medida en 12 pacientes; uno de los pacientes que comenzó en grado A no mejoró ni en la escala AIS ni en la SCIM-III.
La diferencia entre ambas medidas influyó en el seguimiento regulatorio. La PMDA solicitó tanto evaluaciones neurológicas como medidas de la función diaria, para que la mejoría en una escala de lesiones pudiera considerarse junto con los cambios en la independencia práctica.
Cómo se diseñó la comparación posterior
La explicación de Nipro sobre la aprobación condicional describe una encuesta comparativa entre personas que recibieron Stemirac y personas aptas que no lo recibieron. El fabricante presenta esta encuesta como el método para comprobar la eficacia y la seguridad antes de solicitar la aprobación plena. La página describe la etapa de aprobación condicional, pero no anuncia la decisión del 15 de octubre.
Los resultados principales se centran en pacientes de entre 20 y 70 años con lesiones traumáticas de la médula espinal cervical. En quienes comenzaron en grado A de la escala AIS, la encuesta mide la proporción que mejora al menos dos grados. En los pacientes que comenzaron en grado B o C, mide la mejoría de al menos un grado.
La comparación va desde una evaluación realizada entre seis y ocho semanas después de la lesión hasta otra alrededor del día 180, con un margen de 30 días antes o después. Esto difiere de la evaluación principal del ensayo original, realizada alrededor del día 220. Por lo tanto, el diseño posterior utiliza su propio punto de partida, período de seguimiento y grupos según la gravedad.
La PMDA había señalado inicialmente que era preferible una comparación aleatorizada, en la que los grupos de tratamiento se asignan al azar. La asignación aleatoria ayuda a crear grupos con características iniciales similares. La agencia aceptó como alternativa práctica una comparación prospectiva con pacientes aptos que no recibían tratamiento, una vez que Stemirac estuvo disponible, y exigió que se intentara hacer comparables los grupos y que las evaluaciones fueran objetivas.
Por qué la aprobación recibió críticas
Una petición de enero de 2020 dirigida al entonces ministro de Salud, Katsunobu Kato, pidió revocar la aprobación condicional de Stemirac y devolver el producto a los ensayos clínicos. La petición sostuvo que los 13 pacientes y la ausencia de un grupo de control dejaban demasiadas dudas sobre la contribución del tratamiento, la recuperación natural y la rehabilitación.
La petición también cuestionó la idea de que fuera improbable una recuperación considerable en pacientes clasificados como AIS A. Citó investigaciones que documentaban mejoras con el tratamiento estándar y pidió reglas más estrictas para el sistema de aprobación condicional, entre ellas una mayor transparencia y límites a las prórrogas de los plazos.
El cirujano ortopédico Hiroshi Kawaguchi retomó el tema en una reflexión publicada en enero de 2026, disponible en línea desde el 7 de enero. Analizó el diseño de los ensayos, la evaluación de los resultados y los riesgos del tratamiento comercial con cobertura pública antes de que se acumulen pruebas suficientemente sólidas.
El artículo de Kawaguchi refleja un debate persistente sobre la rapidez con que los pacientes deberían acceder al tratamiento y el rigor con que deberían medirse sus beneficios. La decisión inicial de la PMDA buscó ofrecer acceso temprano con un seguimiento obligatorio; las críticas reclamaron pruebas comparativas más sólidas antes del uso comercial. El respaldo del 15 de octubre hace que los resultados de ese seguimiento sean centrales para entender el avance regulatorio del tratamiento.
A quién estaba destinado el tratamiento
La indicación aprobada originalmente abarcaba lesiones traumáticas de la médula espinal en pacientes evaluados como AIS A, B o C. La PMDA limitó la indicación a las lesiones traumáticas porque el ensayo incluyó a esa población. El estudio original tampoco aportó experiencia con pacientes que comenzaran en AIS D.
El proyecto de directrices de 2019 recomendó concentrar inicialmente el uso en pacientes AIS A, debido a la capacidad limitada de fabricación y a la evaluación del beneficio en ese grupo. El calendario de extracción contemplaba obtener médula ósea en los 31 días posteriores a la lesión, teniendo en cuenta el estado del paciente, y administrar la infusión en cuanto terminara la fabricación.
Para las familias, esos requisitos implican coordinar pronto la evaluación, la extracción, la fabricación y el traslado entre hospitales. En el ensayo original, las infusiones se administraron entre 43 y 54 días después de la lesión. El proceso de tratamiento también incluía rehabilitación y la organización de la atención continua tras el traslado.
La necesidad en Japón es considerable. En su revisión de 2018, la PMDA citó al menos 100.000 personas que vivían con una lesión de la médula espinal y unos 5.000 pacientes nuevos al año; estimaciones posteriores que acompañaron las noticias sobre la aprobación situaron las lesiones anuales en unas 6.000 y el número de personas con secuelas duraderas por encima de 200.000. Los criterios de elegibilidad y el calendario temprano de extracción determinan qué pacientes pueden acceder al tratamiento.
En qué consiste el seguimiento de la seguridad
El estudio original no registró muertes ni otros acontecimientos adversos graves. Dos pacientes desarrollaron anemia atribuida a la extracción de sangre y uno sintió dolor en el lugar de la punción de la médula ósea. La PMDA describió esos episodios como no graves y exigió que se siguiera reuniendo información sobre seguridad.
El proyecto de directrices del ministerio describió la extracción de aproximadamente 50 mililitros de líquido de la médula ósea y de un total de 960 mililitros de sangre periférica durante la preparación para la fabricación. Advirtió que la extracción podía ser especialmente exigente para niños, personas de bajo peso y pacientes que ya tuvieran anemia. El ensayo original incluyó adultos.
Los hospitales debían disponer de instalaciones de extracción limpias, capacidad de cuidados intensivos, servicios de rehabilitación y respuesta rápida ante complicaciones. Las directrices exigían vigilar la respiración y los signos vitales durante y después de la infusión, porque los productos celulares intravenosos pueden conllevar riesgos como coágulos sanguíneos y obstrucciones de los vasos sanguíneos pulmonares. También abordaban las reacciones alérgicas y los riesgos de infección.
El avance de Stemirac hacia la aprobación plena representa un progreso dentro del proceso regulatorio establecido en 2018. Para pacientes y profesionales clínicos, las prioridades prácticas siguen siendo la evaluación por especialistas, una explicación clara de los beneficios y riesgos previstos, una rehabilitación coordinada y la atención continua a los resultados funcionales.
Puntos clave
- Un panel del Ministerio de Salud de Japón respaldó la aprobación plena de Stemirac el 15 de octubre; se espera que después llegue la autorización ministerial.
- Nipro y la Universidad Médica de Sapporo desarrollaron el tratamiento con células de la propia médula ósea de cada paciente.
- Japón concedió inicialmente una aprobación condicional en diciembre de 2018, con un límite de siete años y seguimiento obligatorio.
- En el estudio original, 12 de 13 adultos mejoraron al menos un grado AIS y tres mejoraron al menos dos grados.
- La evaluación posterior comparó a pacientes tratados con pacientes aptos que no recibieron tratamiento y utilizó resultados distintos según la gravedad de la lesión.
- La indicación original abarcaba lesiones traumáticas de la médula espinal evaluadas como AIS A, B o C, con tratamiento en centros especializados debidamente equipados.